La validation des procédés de désinfection en environnement industriel critique repose sur un triptyque rigoureux : la Qualification d’Installation (QI), la Qualification Opérationnelle (QO) et la Qualification de Performance (QP).
Si les deux premières étapes confirment la conformité technique et le bon fonctionnement à vide, la QP marque le passage décisif de la performance théorique à la preuve scientifique en conditions réelles.
Dans l’industrie pharmaceutique et les secteurs soumis aux Bonnes Pratiques de Fabrication (BPF), la maîtrise du risque de contamination est une obligation réglementaire absolue. Dans ces environnements à haut niveau de maîtrise microbiologique, la désinfection des surfaces par voie aérienne (DSVA) constitue aujourd’hui une méthode reconnue de la biodécontamination terminale des zones critiques. Dès lors, comment démontrer, de manière scientifique et auditable, l’efficacité de ce procédé au sein d’un environnement réel ? Cet article détaille les objectifs de la QP, sa méthodologie microbiologique, ses critères de réussite et l’accompagnement expert développé pour répondre aux exigences des auditeurs.
Quel est le but de la Qualification de Performance (QP) ?
VERIFICATION DE LA CONFORMITE EN CONDITIONS REELLES D’EXPLOITATION
Contrairement aux phases de QI et de QO, la QP s’exécute impérativement dans l’environnement final de production.
Elle prend en compte :
● L’agencement exact des locaux.
● La présence des équipements.
● La charge réelle.
● Les contraintes opérationnelles spécifiques du site (systèmes de traitement de l’air, variations de volume).
↪ La QP ne valide plus seulement une machine, elle valide l’interaction d’un procédé avec un écosystème industriel donné.
UNE ETAPE CLE DE LA SECURISATION DU MEDICAMENT
En industrie pharmaceutique, la QP s’intègre directement dans la stratégie de maîtrise de la contamination et la protection des Attributs Critiques de Qualité (CQA) du produit fini. Chaque surface d’une zone à atmosphère contrôlée (ZAC) représente un vecteur potentiel de non-conformité.
↪ La QP agit comme la barrière finale garantissant que le cycle élimine le risque microbiologique avant la reprise de la production.
LA VALIDATION FINALE DU PROCEDE DANS LE CADRE BPF
La QP constitue une exigence centrale du Plan Directeur de Validation (PDV). Le site utilisateur engage directement sa responsabilité réglementaire lors de la validation de la QP.
↪ La QP documente la capacité du procédé à atteindre les performances attendues en conditions réelles d’exploitation. Elle constitue un élément du dossier de validation utilisé pour démontrer la maîtrise du procédé et soutenir la conformité aux exigences réglementaires applicables.
Comment se déroule une QP ? Méthodologie microbiologique rigoureuse et auditable
La mise en oeuvre d’une QP ne tolère aucune approximation. Elle s’appuie sur un protocole strict visant à apporter la preuve de la répétabilité et de la robustesse.
PRINCIPE FONDAMENTAL : 3 RUNS CONSECUTIFS CONFORMES
L’exigence protocolaire de base repose sur l’exécution de trois cycles de désinfection successifs, menés dans des conditions identiques. L’obtention de trois runs consécutifs conformes est indispensable pour valider la répétabilité immédiate du procédé et autoriser son déploiement en routine.
INDICATEURS BIOLOGIQUES (IB) : REFERENCE DE LA VALIDATION
La preuve de l’efficacité biologique s’appuie sur l’utilisation d’indicateurs biologiques (IB) calibrés. Le micro-organisme de référence utilisé est la spore de Geobacillus stearothermophilus :
● Niveau de population : chaque support intègre une population initiale minimale de 10⁶ spores (6 log).
● Justification : cette souche est choisie pour sa résistance élevée face au peroxyde d’hydrogène, s’imposant comme le standard industriel le plus exigeant.
↪ Les IB valident la destruction microbiologique.
INDICATEURS CHIMIQUES (IC) : VALIDATION DE LA DIFFUSION
En complément, des indicateurs chimiques (IC) sont déployés. Ils permettent une vérification visuelle immédiate de la bonne distribution du peroxyde d’hydrogène et de l’homogénéité du traitement au sein du volume.
↪ Les IC valident visuellement la cinétique de saturation de l’air.
CARTOGRAPHIE DES INDICATEURS : APPROCHE WORST-CASE
Le positionnement des indicateurs résulte d’une analyse de risques conjointe visant à identifier les points critiques ou zones „worst-case“.
Comme le précise Justine Mollier, Responsable commerciale chez Oxy’Pharm :
« Lors d’une qualification de performance, nous recherchons les worst case, c’est-à-dire les points critiques. Sur des sites existants, le client les connaît généralement déjà. Sur de nouveaux laboratoires, c’est plus variable. »
Chaque emplacement doit faire l’objet d’une justification documentaire précise dans le protocole.
PROCEDURE MICROBIOLOGIQUE DETAILLEE (NIVEAU AUDIT)
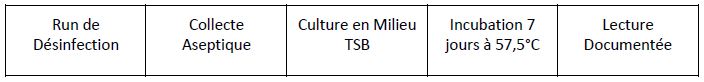
À l’issue de chaque run, les indicateurs biologiques sont collectés de manière aseptique, puis transférés au laboratoire :
- Mise en culture : immersion dans un milieu de culture sélectif, le Tryptic Soy Broth (TSB);
- Incubation : maintien en étuve à 57,5 °C ± 2,5 °C pendant une durée stricte de 7 jours.
- Lecture : une vérification quotidienne est effectuée. Toute apparition d’une turbidité signale une croissance bactérienne et donc un échec du run.
CRITERES D’ACCEPTATION MICROBIOLOGIQUES
La validation du run repose sur trois critères cumulatifs :
- Témoin positif : un IB non exposé doit montrer une croissance obligatoire (validation de la viabilité).
- Témoin négatif : un tube de milieu de culture non inoculé doit rester stérile (validation de la pureté).
- IB exposés : absence totale de croissance microbiologique sur l’ensemble des indicateurs répartis dans la zone (ou respect des critères de triplicat si applicables).
TRAÇABILITE ET AUDITABILITE
Chaque étape génère des données traçables et archivées.
↪ Cette documentation systématique garantit l’alignement avec les principes ALCOA de l’intégrité des données et assure l’état de préparation aux inspections (inspection readiness).
Réduction logarithmique 6 log : un critère central de validation
La notion de réduction logarithmique est l’unité de mesure de la performance d’un cycle de décontamination.
DEFINITION SCIENTIFIQUE DE LA REDUCTION LOGARITHMIQUE
La réduction logarithmique exprime mathématiquement l’effet d’un procédé sur une population microbiologique. Une réduction de 6 log signifie que la population est divisée par 10⁶. Si une surface présente initialement 1 000 000 de spores, le traitement doit réduire ce nombre à moins de 1 spore survivante.
ENJEU REGLEMENTAIRE
La validation des cycles de biodécontamination repose sur l’utilisation d’indicateurs biologiques contenant généralement une population de l’ordre de 10⁶ spores. L’absence de croissance après traitement constitue une preuve de l’efficacité du cycle, conformément aux exigences BPF applicables à la validation des procédés.
Selon Justine Mollier :
« C’est précisément l’objectif de la qualification de performance : démontrer l’efficacité du cycle de biodécontamination sur des spores de Geobacillus stearothermophilus, de manière répétable et reproductible dans les conditions réelles d’utilisation. »
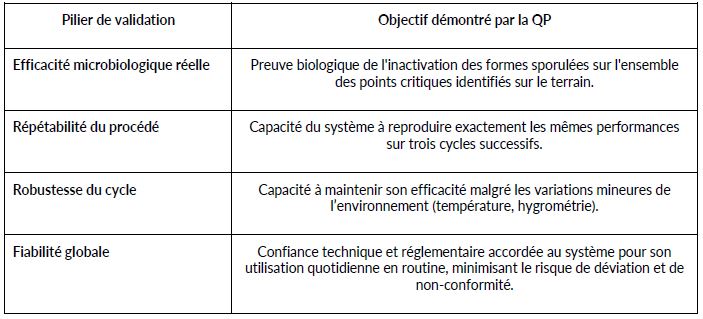
Ce que valide réellement la QP : les preuves de la maîtrise du procédé
Au-delà des chiffres, la QP apporte des certitudes factuelles sur quatre piliers fondamentaux :
L’accompagnement Oxy’Pharm : sécuriser une étape critique et auditée
Consciente des enjeux réglementaires majeurs qui pèsent sur les responsables de la validation, la société Oxy’Pharm a structuré une prestation d’accompagnement sur mesure.
Comme le souligne Justine Mollier, Responsable commerciale chez Oxy’Pharm :
« Chaque site possède son propre agencement, ses contraintes techniques, ses équipements, ses systèmes de traitement d’air. Il est donc impossible de standardiser totalement une qualification de performance. Il faut nécessairement réaliser une phase d’étude préalable pour adapter la prestation au contexte du client. »
UNE APPROCHE EXPERTE, STRUCTUREE ET ENCADREE
L’offre d’Oxy’Pharm se positionne comme un service expert, non automatisé et encadré par des spécialistes disposant d’une solide expérience des environnements pharmaceutiques et des salles propres, notamment grâce à des formations reconnues dans le secteur. En tant que concepteur et fabricant de solutions de DSVA, Oxy’Pharm apporte une double compétence : la maîtrise des paramètres machines et la connaissance des exigences BPF.
CONTENU DE L’ACCOMPAGNEMENT EN 5 ETAPES
La prestation, facturée sur devis après analyse, s’articule autour d’un parcours complet :
- Recueil du besoin et analyse technique : étude des plans, de la classification des salles, des volumes à traiter et des objectifs microbiologiques.
- Visite sur site et formalisation de la mission : identification des contraintes physiques non visibles sur plan et édition de la proposition commerciale.
- Planification et ingénierie documentaire : fourniture de la trame protocolaire personnalisée et aide à la définition de la cartographie des indicateurs (choix des points worst-case).
- Encadrement et réalisation des runs : installation des équipements de décontamination par les équipes d’Oxy’Pharm, gestion des paramètres de diffusion, positionnement et récupération des indicateurs biologiques/chimiques.
- Remise des livrables de qualification : transmission d’un dossier documentaire complet intégrant les résultats bruts, leur interprétation et les certificats nécessaires, directement exploitables lors des inspections.
Justine Mollier mentionne les avantages de cette externalisation :
« Faire appel à Oxy’Pharm permet d’abord de bénéficier d’une forte expertise technique […]. Deuxième avantage : le gain de temps. Nous disposons déjà des trames documentaires et des méthodologies nécessaires. Le client évite ainsi plusieurs jours, voire plusieurs semaines de travail de rédaction. Enfin, l’intervention d’un expert externe apporte aussi un regard objectif et peut être perçue positivement lors des audits. »
SECTEURS CONCERNES
Cet accompagnement s’adresse à l’ensemble des industries soumises aux BPF et aux environnements fortement réglementés : industrie pharmaceutique, biotechnologies, dispositifs médicaux, laboratoires de sécurité biologique (L3 / A3) et animaleries de recherche.
QP : 5 points clés à retenir
- Validation in situ : la QP valide la performance microbiologique en conditions réelles d’exploitation, avec la configuration et la charge réelles du site;
- Exigence 6 log : elle repose sur la démonstration d’une réduction logarithmique de 6 log sur des spores de Geobacillus stearothermophilus.
- Répétabilité démontrée : le succès de la QP exige la réussite de 3 runs consécutifs conformes pour valider la stabilité du procédé.
- Conformité réglementaire : elle fournit la preuve documentaire requise par l’Annexe 1 des BPF et assure le niveau d’exigences face aux auditeurs.
- Approche transversale : elle s’inscrit comme le maillon final et indispensable du continuum de validation QI / QO / QP pour la sécurisation du médicament.
Pour aller plus loin
↪ Retrouvez le socle de la démarche dans l’Épisode 1 : QI / QO / QP — Comprendre la validation des procédés en industrie pharmaceutique
La Qualification de Performance (QP) constitue le pivot de la validation : elle transforme une performance théorique en une preuve scientifique de maîtrise en conditions réelles. Dans un contexte de renforcement des exigences réglementaires (Annexe 1 des BPF), elle s’impose comme la barrière finale indispensable à la sécurisation du médicament.
Le maintien de cet état validé repose ensuite sur une surveillance continue, une maîtrise documentaire rigoureuse et des revalidations périodiques, garantissant la pérennité des performances du procédé en routine.
Contactez nos experts Oxy’Pharm pour obtenir un accompagnement structuré adapté aux environnements les plus exigeants (prestation sur devis).